De la idea al producto sanitario: desarrollo, industrialización y marcado CE en un solo equipo
...con presupuesto cerrado y ágil en cada fase
Qué hacemos en MeDev Consulting
Estudio de viabilidad
Ocho preguntas clave respondidas por escrito en un informe, con presupuesto cerrado y ágil. Antes de gastar un euro en prototipos.
Desarrollo y control de diseño
Desarrollamos el dispositivo y su software bajo control de diseño ISO 13485, con gestión de riesgos desde el primer boceto.
Ensayos y validaciones
Seguridad eléctrica y EMC, biocompatibilidad, esterilización, usabilidad: con laboratorios acreditados y sin ensayos de más.
Expediente, CE e industrialización
Expediente técnico, organismo notificado, EUDAMED y AEMPS, y fabricación de la primera serie o en continuo con proveedores certificados ISO 13485.
No somos una ingeniería que luego busca quién lo certifique, ni una consultora que solo dice qué hay que hacer: el mismo equipo desarrolla, valida, documenta e industrializa. Presupuesto cerrado y ágil en cada fase.
¿Qué es y a quién aplica?
Tiene una idea de equipo o dispositivo y quiere convertirla en un producto sanitario que se pueda vender. Entre la idea y el marcado CE hay diseño, ingeniería, ensayos, expediente técnico, organismo notificado, licencia y fabricación; y cada decisión técnica tiene consecuencias regulatorias. Quien desarrolla no debería decidir solo cómo tiene que ser el producto desde el punto de vista del MDR.
Es el servicio para emprendedores, clínicos con una idea y empresas que lanzan su primer producto, y también para fabricantes que quieren externalizar un desarrollo completo. En MeDev Consulting lo llevamos de punta a punta: nos ocupamos del hardware y la electrónica, el firmware, el software y la mecánica, ensayamos y validamos con laboratorios acreditados, preparamos el expediente y llevamos el organismo notificado, EUDAMED y la AEMPS, e industrializamos y fabricamos con proveedores certificados ISO 13485.
Los productos en cuyo desarrollo hemos participado están hoy en el mercado con marcado CE: véalos en nuestros proyectos. Y empezamos siempre igual: con un estudio de viabilidad que le dice, antes de invertir, si su idea es un producto sanitario, qué clase tendrá y qué costará llevarla al mercado.
Qué exige la normativa
El desarrollo de un producto sanitario debe hacerse bajo control de diseño: la EN ISO 13485 exige planificar el diseño, fijar las entradas (requisitos de usuario, clínicos, normativos), documentar las salidas, revisar, verificar (¿el producto cumple sus especificaciones?), validar (¿sirve para su finalidad prevista en manos del usuario?) y transferir a producción. Sin ese rastro documental no hay expediente técnico posible.
El MDR añade los requisitos generales de seguridad y funcionamiento del Anexo I, la gestión de riesgos conforme a ISO 14971 durante todo el ciclo de vida, la evaluación clínica y las normas de producto que apliquen: IEC 60601 para equipos eléctricos (seguridad eléctrica y compatibilidad electromagnética), IEC 62304 si hay software, ISO 10993 para la biocompatibilidad de lo que toca al paciente, y las de esterilización si el producto es estéril.
Qué normas aplican, qué ensayos hacen falta y qué clase tiene el producto se decide al principio, en el estudio de viabilidad: descubrirlo con el prototipo hecho es la forma más cara de aprenderlo.
Antes de invertir: el estudio de viabilidad regulatoria
Es muy fácil gastar en ingeniería y prototipos y descubrir después que certificar cuesta otro tanto. Por eso el primer entregable responde, por escrito, a estas ocho preguntas:
- Qué hace exactamente el equipoFunción, principio de funcionamiento y límites: lo que es y lo que no es.
- Quién lo utiliza y dóndeMédico, fisioterapeuta, paciente en casa, laboratorio: cambia los requisitos y la clase.
- Finalidad médica previstaLa frase que define el producto y de la que cuelga todo lo demás.
- ¿Es un producto sanitario?Calificación bajo el MDR (o IVDR); si no lo es, no necesita marcado CE sanitario.
- Clase de riesgoI, IIa, IIb o III según las reglas del Anexo VIII: decide si hace falta organismo notificado.
- Normas IEC/ISO aplicablesSeguridad eléctrica, software, biocompatibilidad, esterilización, usabilidad.
- Ensayos necesariosQué hay que ensayar, en qué laboratorio y en qué fase para no repetirlo.
- Ruta hasta el CE, coste y calendarioQué tiene que hacer el fabricante y una estimación realista de la inversión y los tiempos.
Ingeniería: nos ocupamos del hardware, el firmware, el software y la mecánica
No somos solo la parte regulatoria. Diseñamos y desarrollamos el producto, y cada disciplina la hemos ejercido en productos que hoy están en el mercado. Para lo que exige acreditación o instalaciones específicas (ensayos, esterilización, fabricación) trabajamos con partners de amplia experiencia en el diseño, el desarrollo y la verificación y validación de todas las fases bajo ISO 13485:
Hardware y electrónica
Electrónica de control y de potencia, sensores, seguridad eléctrica y compatibilidad electromagnética conforme a IEC 60601.
ASIROX EVOLVE Pro (láser de diodo)Firmware y software
Firmware de control, interfaces de usuario y software bajo el ciclo de vida IEC 62304, con su gestión de riesgos y verificación.
ASIROX Syngular, Préime DermaFacialMecánica y diseño industrial
Diseño mecánico, piezas plásticas y metálicas, ergonomía y envase, pensados desde el principio para fabricarse.
VARIXIO POD, CRABCLAMPSistemas estériles y desechables
Producto estéril de un solo uso: materiales, envase, validación de la esterilización y ensayos de biocompatibilidad.
TB1-K v2 CT Emerge, CRABCLAMPDel prototipo a la serie
- 1Prototipo funcional
Un equipo que funciona, sobre el que se verifica el diseño y se corrige lo que haga falta antes de congelarlo.
- 2Preserie y ensayos
Unidades representativas de la producción para los ensayos en laboratorio acreditado, la validación de usabilidad y la de los procesos.
- 3Primera serie
Fabricación de la primera serie con proveedores certificados ISO 13485 y, si lo desea, producción continua con seguimiento: como las 32 unidades de TB1-K v2 o la primera serie de Cervisense.
El producto es suyo
Usted es el fabricante legal y el propietario del producto: el diseño, el expediente técnico, el certificado CE y los registros en EUDAMED y la AEMPS están a su nombre. MeDev Consulting no tiene productos propios ni participa en los suyos; le acompañamos como consultora y como equipo de desarrollo, y toda la documentación queda en su poder. La propiedad del diseño y de la documentación queda recogida expresamente en el contrato, y cada proyecto tiene un ingeniero responsable como interlocutor único desde el primer día.
Quién dirige su proyecto
Miguel Angel Gómez
Ingeniero Industrial con más de 30 años de experiencia en el desarrollo de productos sanitarios desde la idea hasta el marcado CE y la fabricación. Fundador de MeDev Consulting y responsable técnico y regulatorio de todos los proyectos: es el interlocutor con el que trabajará.
Cómo trabajamos
- 1
Viabilidad
Estudio de viabilidad regulatoria: calificación, clase, normas, ensayos, ruta al CE, coste y calendario.
- 2
Diseño y prototipo
Requisitos, arquitectura, diseño del dispositivo y del software, prototipos funcionales y gestión de riesgos.
- 3
Verificación y validación
Ensayos en laboratorio acreditado, validación de usabilidad y de procesos, evaluación clínica.
- 4
Expediente y marcado CE
Expediente técnico, organismo notificado si procede, registro en EUDAMED y licencia AEMPS.
- 5
Industrialización
Transferencia a fabricación, primera serie y, si lo desea, fabricación continua con seguimiento.
Preguntas frecuentes
¿De quién es el producto y quién figura como fabricante?
De usted. Usted es el fabricante legal y el propietario del diseño, del expediente técnico, del certificado CE y de los registros en EUDAMED y la AEMPS. MeDev Consulting no tiene productos propios ni participa en los suyos: le acompañamos como consultora y equipo de desarrollo, y toda la documentación queda en su poder.
Tengo una idea: ¿cómo sé si es un producto sanitario?
Por su finalidad. Si el fabricante la destina a diagnosticar, prevenir, monitorizar, tratar o aliviar una enfermedad o lesión, es producto sanitario bajo el MDR aunque parezca un aparato de bienestar. Es la primera pregunta que responde el estudio de viabilidad, porque de ella depende todo lo demás.
¿Qué clase tendrá mi equipo?
La fijan las reglas del Anexo VIII del MDR según la duración del uso, si es invasivo, si es activo y su finalidad: de clase I (autocertificación) a clase III (organismo notificado y evaluación clínica exigente). Un equipo eléctrico de uso clínico suele ser IIa o IIb. Lo determinamos por escrito antes de diseñar nada.
¿Cuánto cuesta llevar una idea hasta el mercado?
Depende de la clase, de la tecnología (electrónica, software, esterilidad) y de los ensayos que exijan las normas. Por eso empezamos con el estudio de viabilidad, con presupuesto cerrado y ágil: le da una estimación realista de la inversión total y del calendario antes de que gaste en prototipos.
¿Necesito ser fabricante con licencia de la AEMPS?
Si va a poner el producto en el mercado con su nombre, sí: será el fabricante legal y necesitará la licencia previa de funcionamiento de la AEMPS y el registro en EUDAMED, además del sistema de calidad. Lo tramitamos como parte del proyecto.
¿Puedo patentar la idea y certificarla a la vez?
Sí, y conviene empezar la patente antes de enseñar el producto a terceros. La certificación no la impide ni la sustituye: una protege la invención, la otra demuestra que es segura y funciona. Coordinamos los tiempos para que ninguna bloquee a la otra.
¿Qué ensayos necesita un equipo eléctrico?
Como mínimo seguridad eléctrica y compatibilidad electromagnética conforme a IEC 60601, en laboratorio acreditado; si tiene software, el ciclo de vida IEC 62304; si toca al paciente, biocompatibilidad ISO 10993; y usabilidad IEC 62366-1. El estudio de viabilidad los lista para que se ensaye una sola vez.
¿Hacéis vosotros la ingeniería o solo la parte regulatoria?
Las dos. Nos ocupamos del hardware y la electrónica, el firmware, el software y la mecánica bajo control de diseño, ensayamos y validamos con laboratorios acreditados y, para la fabricación, trabajamos con partners de amplia experiencia en el diseño, el desarrollo y la verificación y validación de todas las fases bajo ISO 13485, que coordinamos nosotros. El mismo equipo que diseña es el que documenta y certifica.
¿Podéis fabricarlo después?
Sí. Industrializamos el producto y fabricamos la primera serie o la producción continua con seguimiento de calidad, como hacemos hoy para varios de los proyectos que puede ver en la web.
Noticias relacionadas
ISO 10993-3:2026 - Nueva versión
Nueva edición 2026 de la EN ISO 10993-3 sobre evaluación biológica: genotoxicidad, carcinogenicidad y toxicidad reproductiva de productos sanitarios.
ANVISA publica dos manuales orientativos para la regularización de dispositivos médicos
ANVISA publica dos manuales para la regularización en Brasil: notificación de materiales clases I y II (RDC 751/2022) y productos IVD (RDC 830/2023).
IVDR: si fabrica un producto de clase C 'legacy', le quedan poco más de 30 días.
IVD autodeclarados con la Directiva 98/79/CE que hoy son clase C bajo el IVDR: quedan poco más de 30 días del plazo transitorio para actuar.
Proyectos relacionados

TB1-K v2 - CT Emerge
Dispositivo médico de un solo uso para conservación y transporte seguro de riñón de donante.
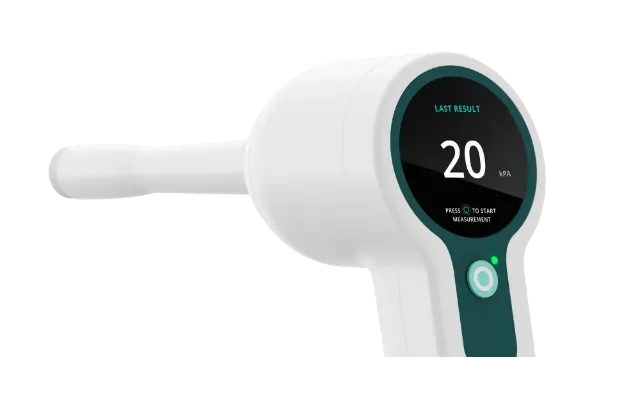
Cervisense
Dispositivo para la evaluación práctica durante el embarazo y el apoyo en situaciones obstétricas críticas.

ASIROX - EVOLVE
Plataforma médico-estética de depilación láser de diodo para todos los fototipos de piel.
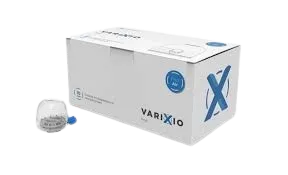
VARIXIO POD Air
Sistema para la preparación de espuma esclerosante para el tratamiento de varices.
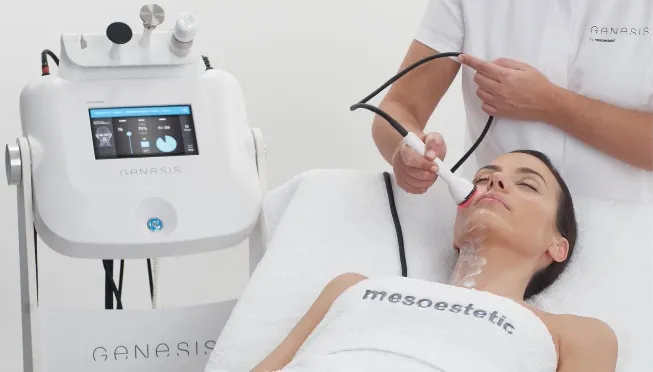
Genesis
Equipo de radiofrecuencia multitecnología de alta potencia, versatilidad y eficacia.
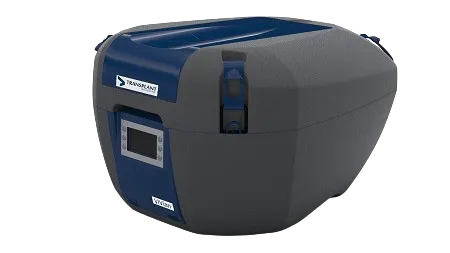
Proyecto VIVIAN
Evolución del sistema TB1K v2 para habilitarlo como multiuso, mediante cubeta estéril desechable y energía recargable.